Seminar Pemantapan Kemahiran Dan Kompetensi Kejururawatan 2026 Perkukuh Amalan Penjagaan Pesakit
Oct 07, 2026
August 14 2026
Terapi Gen untuk Penyakit Darah: Daripada Rawatan Sepanjang Hayat kepada Potensi Penyembuhan
Penyakit darah genetik seperti penyakit sel sabit (sickle cell disease, SCD), beta-talasemia dan hemofilia lazimnya memerlukan rawatan jangka panjang. Pesakit mungkin bergantung kepada transfusi darah, ubat-ubatan atau suntikan faktor pembekuan secara berkala. Kini, perkembangan terapi gen mula mengubah paradigma tersebut - daripada sekadar mengawal simptom kepada merawat punca penyakit pada peringkat genetik.
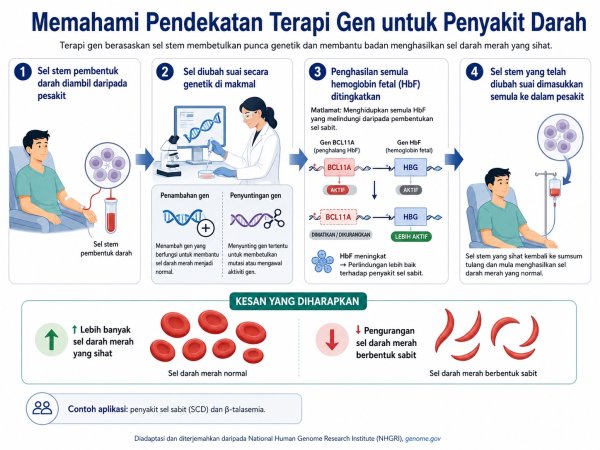
Terapi gen secara umumnya melibatkan penambahan gen yang berfungsi atau pengubahsuaian DNA pesakit. Bagi penyakit darah tertentu, sel stem hematopoietik pesakit boleh diambil dan diubah secara genetik di makmal sebelum dimasukkan semula ke dalam badan. Pendekatan ini dikenali sebagai terapi ex vivo. Teknologi seperti vektor lentivirus dan penyuntingan genom CRISPR membolehkan perubahan genetik dilakukan dengan lebih tepat.
Kejayaan besar dalam penyakit sel sabit dan beta-talasemia
SCD dan beta-talasemia merupakan antara contoh terbaik penyakit genetik yang boleh disasarkan melalui terapi gen. Kedua-duanya berpunca daripada mutasi pada gen HBB (hemoglobin subunit beta), iaitu gen yang mengarahkan penghasilan rantai beta-globin, salah satu komponen utama hemoglobin dewasa.
Dalam SCD, mutasi HBB menghasilkan hemoglobin S (HbS). Apabila kandungan oksigen rendah, HbS boleh berpolimer dan menyebabkan sel darah merah berubah bentuk seperti sabit. Sel-sel ini mudah pecah dan boleh menyumbat salur darah kecil, menyebabkan anemia, episod kesakitan atau vaso-occlusive crisis (VOC), serta kerosakan organ.
Salah satu kejayaan terpenting ialah Casgevy (exagamglogene autotemcel), terapi pertama menggunakan teknologi CRISPR-Cas9 yang mendapat kelulusan FDA. Menariknya, Casgevy tidak membetulkan mutasi HBB secara langsung. Sebaliknya, sel stem pesakit disunting pada kawasan pengawal selia BCL11A, sekali gus membolehkan penghasilan semula hemoglobin fetal (HbF). Peningkatan HbF mengurangkan pembentukan sel sabit pada SCD dan membantu meningkatkan hemoglobin berfungsi pada beta-talasemia. [1,2]
Perkembangan terapi ini terus menunjukkan kemajuan yang pesat. Pada 1 Julai 2026, FDA memperluaskan kelulusan Casgevy kepada pesakit berumur dua tahun dan ke atas dengan SCD yang mengalami VOC berulang serta beta-talasemia yang bergantung kepada transfusi. Sebelum ini, terapi tersebut diluluskan untuk pesakit berumur 12 tahun dan ke atas. Perubahan ini sangat signifikan kerana rawatan lebih awal berpotensi mengurangkan kerosakan organ yang terkumpul sepanjang hayat. [3]
Pendekatan lain ialah penambahan gen (gene addition) menggunakan vektor lentivirus. Lyfgenia (lovotibeglogene autotemcel) telah diluluskan untuk pesakit berumur 12 tahun dan ke atas dengan SCD yang mempunyai sejarah kejadian vaso-oklusif, manakala Zynteglo (betibeglogene autotemcel) diluluskan untuk pesakit beta-talasemia yang memerlukan transfusi sel darah merah secara berkala. Kajian klinikal menunjukkan bahawa sebahagian besar pesakit beta-talasemia yang menerima betibeglogene autotemcel berjaya mencapai tahap hemoglobin yang mencukupi tanpa memerlukan transfusi darah secara berkala. [4,5]
Hemofilia: Mengurangkan Kebergantungan kepada Faktor Pembekuan
Terapi gen turut membawa perkembangan penting dalam rawatan hemofilia. Hemofilia A berlaku akibat kekurangan faktor pembekuan VIII, manakala hemofilia B disebabkan oleh kekurangan faktor IX. Secara konvensional, pesakit memerlukan terapi penggantian faktor pembekuan secara berkala bagi mencegah atau mengawal episod pendarahan.
Melalui terapi gen, vektor adeno-associated virus (AAV) digunakan untuk menghantar gen faktor pembekuan ke sel hati. Hemgenix (etranacogene dezaparvovec) telah diluluskan untuk pesakit hemofilia B dewasa yang memerlukan profilaksis faktor IX, mempunyai sejarah pendarahan yang mengancam nyawa, atau mengalami pendarahan spontan yang serius dan berulang. Kajian klinikal menunjukkan terapi ini dapat meningkatkan aktiviti faktor IX dan mengurangkan kadar pendarahan serta keperluan terapi profilaksis. [6]
Bagi hemofilia A, Roctavian (valoctocogene roxaparvovec) menggunakan konsep yang sama untuk menghantar gen faktor VIII dan telah diluluskan bagi pesakit dewasa tertentu dengan hemofilia A yang teruk. [7]
Apakah teknologi yang sedang diuji sekarang?
Perkembangan terkini dalam terapi gen kini memberi tumpuan kepada kaedah penyuntingan genom yang lebih tepat. Antara teknologi yang mendapat perhatian ialah penyuntingan bes (base editing). Berbeza daripada CRISPR-Cas9 konvensional yang menghasilkan pemotongan dua rantaian DNA, base editing boleh mengubah nukleotida tertentu tanpa menghasilkan pemotongan DNA dua rantaian.
Dalam kajian klinikal BEACON (NCT05456880), BEAM-101 menggunakan sel stem CD34+ pesakit SCD yang telah menjalani base editing. Matlamatnya ialah mengaktifkan semula penghasilan HbF. Pada tahun 2026, hasil klinikal pendekatan ini dilaporkan dalam New England Journal of Medicine, menunjukkan peningkatan HbF dan pengurangan manifestasi penyakit, sekali gus memberikan bukti bahawa base editing telah bergerak daripada kajian makmal kepada penggunaan sebenar pada manusia. [8,9]
Pendekatan penyuntingan lain turut dinilai. EDIT-301, atau renizgamglogene autogedtemcel, menggunakan CRISPR-Cas12a untuk mengubah promoter HBG1 dan HBG2, dua gen yang terlibat dalam penghasilan beta-globin dan HbF. Program ini telah dinilai pada SCD dan beta-talasemia, dengan susulan jangka panjang diteruskan bagi pesakit yang telah menerima rawatan. [10]
Penyelidikan terapi gen juga telah berkembang kepada penyakit darah yang lebih jarang seperti Fanconi anemia, di mana sel stem pesakit diubah menggunakan vektor lentivirus yang membawa gen FANCA normal. Ini menunjukkan bahawa potensi terapi gen tidak terhad kepada hemoglobinopati sahaja.
Peluang yang sangat besar - tetapi masih ada cabaran
Kelebihan terbesar terapi gen ialah potensinya sebagai rawatan satu kali dengan kesan jangka panjang. Bagi seseorang yang sebelum ini memerlukan transfusi darah atau suntikan faktor pembekuan sepanjang hayat, kesannya terhadap kualiti hidup boleh menjadi sangat besar.
Namun, “satu kali rawatan” tidak bermaksud rawatan tersebut mudah. Bagi terapi sel stem seperti Casgevy, pesakit perlu menjalani myeloablative conditioning, lazimnya menggunakan kemoterapi seperti busulfan, sebelum sel yang telah disunting dimasukkan semula. Prosedur ini membawa risiko neutropenia, jangkitan, gangguan kesuburan dan komplikasi lain. Risiko penyuntingan DNA di lokasi yang tidak dikehendaki atau off-target editing juga memerlukan pemantauan jangka panjang.
Terapi AAV pula berhadapan dengan cabaran tindak balas imun, variasi tahap ekspresi gen dan persoalan mengenai ketahanan kesan rawatan dalam tempoh yang sangat panjang. Selain itu, terapi gen memerlukan pusat rawatan khusus, kemudahan pemprosesan sel, kepakaran multidisiplin serta kos yang sangat tinggi.
Cabaran seterusnya bukan lagi semata-mata persoalan “bolehkah gen diperbetulkan?”, tetapi “bagaimanakah teknologi ini boleh diberikan dengan lebih selamat, mudah dan mampu dimiliki?”. Ini merupakan peluang besar untuk penyelidikan dalam sistem penghantaran gen, penyuntingan genom generasi baharu, pengurangan toksisiti conditioning dan pembangunan kaedah in vivo gene editing yang mungkin suatu hari nanti mengurangkan keperluan mengeluarkan sel pesakit untuk diproses di makmal.
Terapi gen telah membawa bidang hematologi ke satu fasa yang dahulunya sukar dibayangkan. Dalam masa hanya beberapa tahun, CRISPR telah berubah daripada alat penyelidikan kepada terapi yang diluluskan untuk pesakit - malah kini boleh digunakan pada kanak-kanak seawal usia dua tahun bagi indikasi tertentu. Cabaran dari segi keselamatan, kos dan akses masih besar, tetapi arah perkembangannya jelas: bagi sebahagian penyakit darah genetik, matlamat rawatan masa hadapan bukan lagi sekadar mengawal penyakit, tetapi menghasilkan pembetulan fungsi yang berkekalan dan, bagi sesetengah pesakit, potensi penyembuhan.
Rujukan
1. Frangoul, H., Altshuler, D., Cappellini, M. D., Chen, Y. S., Domm, J., Eustace, B. K., Foell, J., de la Fuente, J., Grupp, S., Handgretinger, R., Ho, T. W., Kattamis, A., Kernytsky, A., Lekstrom-Himes, J., Li, A. M., Locatelli, F., Mapara, M. Y., de Montalembert, M., Rondelli, D., ... Corbacioglu, S. (2021). CRISPR-Cas9 gene editing for sickle cell disease and ?-thalassemia. The New England Journal of Medicine, 384(3), 252–260. https://doi.org/10.1056/NEJMoa2031054
2. U.S. Food and Drug Administration. (2023, December 8). FDA approves first gene therapies to treat patients with sickle cell disease.
3. U.S. Food and Drug Administration. (2026, July 1). FDA approves first gene therapy for young children with sickle cell disease.
4. Kanter, J., Walters, M. C., Krishnamurti, L., Mapara, M. Y., Kwiatkowski, J. L., Rifkin-Zenenberg, S., Aygun, B., Kasow, K. A., Pierciey, F. J., Jr., Bonner, M., Miller, A., DeWitt, M. A., Joseney-Antoine, M., Schwartz, J. D., Yudovich, D., Coles, P., Su, L., Asmal, M., ... Thompson, A. A. (2022). Biologic and clinical efficacy of LentiGlobin for sickle cell disease. The New England Journal of Medicine, 386(7), 617–628. https://doi.org/10.1056/NEJMoa2117175
5. Locatelli, F., Thompson, A. A., Kwiatkowski, J. L., Porter, J. B., Thrasher, A. J., Hongeng, S., Sauer, M. G., Thuret, I., Lal, A., Algeri, M., Schneiderman, J., Schneiderman, J., Schiller, G. J., Walters, M. C., Mapara, M. Y., Asmal, M., Joseney-Antoine, M., Prosen, D. E., Schmidt, M., ... Yannaki, E. (2022). Betibeglogene autotemcel gene therapy for non-?0/?0 genotype ?-thalassemia. The New England Journal of Medicine, 386(5), 415–427. https://doi.org/10.1056/NEJMoa2113206
6. Pipe, S. W., Leebeek, F. W. G., Recht, M., Key, N. S., Castaman, G., Miesbach, W., Lattimore, S., Peerlinck, K., van der Valk, P., Coppens, M., Kampmann, P., Meijer, K., O’Mahony, B., Pasi, K. J., Quon, D. V., Ritchie, B., Santagostino, E., Saxena, K., Young, G., ... Miesbach, W. (2023). Gene therapy with etranacogene dezaparvovec for hemophilia B. The New England Journal of Medicine, 388(8), 706–718. https://doi.org/10.1056/NEJMoa2211644
7. Mahlangu, J., Kaczmarek, R., von Drygalski, A., Shapiro, S., Peyvandi, F., Chowdary, P., Ozelo, M. C., Pasi, K. J., Recht, M., Key, N. S., Laffan, M., Castaman, G., Miesbach, W., Leebeek, F. W. G., Kavakli, K., Klamroth, R., Oldenburg, J., Rangarajan, S., Santagostino, E., ... Pasi, K. J. (2023). Two-year outcomes of valoctocogene roxaparvovec therapy for hemophilia A. The New England Journal of Medicine, 388(8), 694–705. https://doi.org/10.1056/NEJMoa2211075
8. ClinicalTrials.gov. (n.d.). BEACON: A study evaluating the safety and efficacy of BEAM-101 in patients with severe sickle cell disease (NCT05456880). U.S. National Library of Medicine.
9. Gupta, A. O., Sharma, A., Frangoul, H., et al. (2026). Base editing of HBG1 and HBG2 promoters for sickle cell disease. The New England Journal of Medicine, 394(18), 1824–1835. https://doi.org/10.1056/NEJMoa2504835
10. ClinicalTrials.gov. (n.d.). A long-term follow-up study of participants with sickle cell disease or transfusion-dependent ?-thalassemia who received EDIT-301 (NCT06363760). U.S. National Library of Medicine.